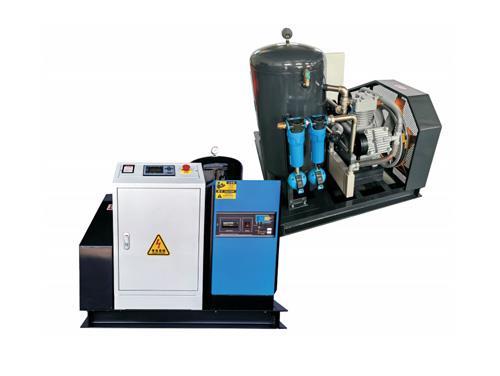
青岛高新区蓝色生物医药产业园、崂山生物医药集聚区以及黄岛海洋生物产业基地,正在汇聚一批从事生物制药、医疗器械、海洋活性物质提取和基因测序的高新技术企业。这些企业对压缩空气的品质要求达到了工业领域的“金字塔尖”——不仅要求Class 0级无油,还必须同时满足无菌、无尘、无水、无活菌的“四无标准”,因为压缩空气可能直接接触药品内包材、发酵罐的供氧系统,甚至作为呼吸器检测的驱动介质。中国《药品生产质量管理规范》(GMP)及欧盟GMP附录1均明确规定,与药品接触的压缩空气需经过风险评估并验证其持续符合既定标准。正因如此,无油空压机在青岛生物医药行业几乎100%覆盖,成为新建药厂的“标配硬件”。但令众多QA(质量保证)经理忐忑不安的是,近年来国家药监局和山东省药监部门在GMP飞行检查中,多次对青岛制药企业的压缩空气系统提出严重缺陷项——有的是总含油量检测方法与药典规定不符,有的是在线监测数据缺失或造假嫌疑,更有甚者,被检查出无油空压机后端的除菌过滤器完整性测试记录不完整,导致整个生产车间的GMP证书面临被暂停的风险。企业投入巨资购置的无油空压机,为何反而成了被飞检质疑的“靶子”?是设备选择不当,还是验证与管理体系未能跟上法规要求?要理清这个困局,必须从GMP对压缩空气的特殊规范、验证数据的真实性以及无菌保障的工程逻辑三个层面展开透彻分析。
首先要直面的核心缺陷是:很多青岛药企采购的“无油空压机”虽然本机达标,但整个分配管路系统不符合GMP对材质和洁净度的要求,导致终端取样结果失控。GMP规范要求与药品直接接触的压缩空气管道必须采用电解抛光不锈钢(如316L EP级),内壁粗糙度Ra≤0.4μm,且所有接头采用自动氩弧焊并通球试验。但现实是,不少青岛生物医药企业在建厂时为了压缩成本,空气主管道采用了普通304不锈钢甚至镀锌钢管,内壁粗糙、存在焊瘤和死角,微生物和微量油颗粒在粗糙表面附着后形成生物膜,长期缓慢释放污染物。青岛某生物科技公司曾因GMP飞检中终端压缩空气的活性微生物计数超标(达到15 CFU/m³,远超≤1 CFU/m³的要求)而被判定为重大缺陷。企业反复排查无油空压机本体和各级过滤器,均显示正常,最后对管路进行内窥镜检查才发现:一段长约20米的普通304不锈钢管内壁布满红锈和锈坑,EDS能谱分析确认含有铁氧化物和氯离子腐蚀产物——这些正是压缩空气中的微量水分与氯离子(青岛自来水中残留)共同作用的结果。生物膜剥落后随气流进入无菌灌装区域,直接造成微生物污染。教训极为深刻:无油空压机本体再干净,也无法净化一条“病态”的输送管道。青岛药企在GMP合规框架下,必须强制采用EP级不锈钢管道,并按照ASME BPE标准进行焊接和内窥镜检查,每段管道完成钝化处理和清洁验证后方可投入使用。
第二个GMP飞检高频“中箭点”是压缩空气系统验证文件的逻辑链条不完整,特别是油含量检测方法不符合药典要求。中国药典2020版四部通则中明确规定,压缩空气中的油含量测定应采用“气相色谱-火焰离子化检测法”或等效的定量方法,检测限不得高于0.1mg/m³,且需提供系统适用性试验数据。然而,青岛相当数量的制药企业日常自检仍依赖油蒸气检测管(比色法)或便携式PID检测仪,这两种方法仅能提供半定量结果,且受湿度干扰严重,在青岛高湿环境下读数偏差可达±50%。GMP检查官在现场看到企业拿出的只是几张比色管变色记录,而没有完整的色谱标准曲线、回收率验证和检测限确认数据,必然给出“检测方法不可靠”的缺陷项。更严重的是,部分企业为了应付检查,编造了在线监测数据但无法提供传感器的校准证书及周期检定记录,被检查组视为“数据完整性”严重违规。针对这一突出问题,青岛药企应建立三类独立的监测手段互为验证:第一是固定式在线PID传感器(连续监测,用于实时预警);第二是每月一次的实验室气相色谱法取样分析(作为仲裁数据);第三是每季度委托具备CMA/CNAS资质的第三方机构进行全系统盲样比对检测。三者形成闭合证据链,任何一次飞检调阅,都能拿出经得起推敲的完整追溯记录。
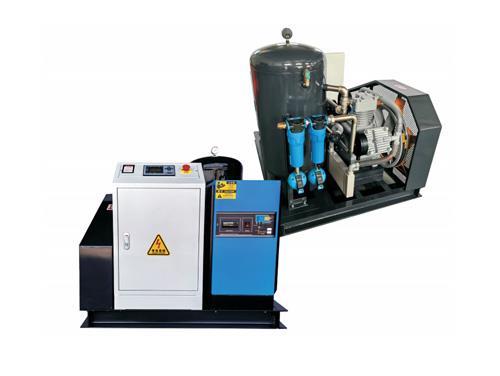
第三个维度涉及无油空压机在GMP要求下的无菌过滤系统集成与完整性测试。除菌过滤器(通常为0.22μm疏水性聚四氟乙烯滤芯)是压缩空气进入洁净区的最后一道物理屏障,但滤芯的完整性会因反复蒸汽灭菌、压力冲击以及青岛高湿环境下的冷凝水液击而受损。GMP要求每根除菌滤芯在使用前后都必须进行气泡点或扩散流完整性测试,并记录测试结果。很多青岛药企只在安装时测试一次,后续长期使用中忽略定期检测,甚至在滤芯受潮后仍勉强使用,导致下游无菌环境被穿透。规范的做法是:在除菌过滤器前后各安装一个隔离阀和取样口,实行每批次生产前进行在线完整性测试,并自动记录测试曲线和签名审计追踪;同时,在过滤器上游加装“超细凝聚式除水器”,将压力露点稳定控制在-30℃以下,防止液态水冲击导致滤芯过早报废。青岛已有头部药企引入了“双级除菌过滤冗余系统”——两级0.22μm滤芯串联,任何一支滤芯失效,另一支仍能保障无菌性,且每支滤芯的完整性测试数据自动上传至MES系统,实现了不可篡改的电子化记录,在多次飞检中均获检查组高度认可。综上所述,在青岛生物医药产业冲刺国际一流的征程中,无油空压机本身只是合规的“入场券”,真正的核心竞争力在于围绕它的管道材质、检测方法和无菌屏障所构成的完整验证体系。只有将这些看不见的“后台工程”做到极致,无油空压机产出的每一缕空气才能无愧于GMP的严苛标准,让青岛研发生产的药品经得起全世界监管机构的显微镜审视。